Anthropic explora tornar o Claude um químico
Anthropic detalha como o Claude começa a ler estruturas, espectros e literatura química, já rivalizando com softwares de NMR em tarefas práticas e apontando rotas para P&D.

Danilo Gato
Autor
Introdução
Em 5 de junho de 2026, a Anthropic publicou um estudo mostrando que o Claude, em sua versão Opus 4.7, começa a atuar como um verdadeiro assistente químico. A proposta é clara, transformar o modelo em suporte prático para análises como previsão de NMR e elucidação estrutural, tarefas que consomem tempo em laboratórios e equipes de P&D. A palavra chave aqui é Claude químico, não um hype, mas um conjunto de resultados testados contra ferramentas tradicionais.
A importância é direta para quem desenvolve fármacos, agrotinsumos, polímeros ou materiais funcionais. Ler espectros, ligar picos a átomos, reconciliar dados de massa com fórmulas, tudo isso é rotina. A Anthropic afirma que o Claude já ajuda a traduzir representações, do SMILES a figuras de artigos, e a integrar leituras de espectros e métodos experimentais, algo que até pouco tempo exigia softwares especializados e forte supervisão humana.
O artigo cobre três dimensões práticas, o que o Opus 4.7 trouxe de novo para química, o desempenho em NMR frente a ChemDraw e MestReNova e como aplicar com responsabilidade em fluxos de P&D, com ganhos reais sem ignorar limitações.
Por que transformar o Claude em um químico importa
Química é linguagem múltipla. Um mesmo composto aparece como desenho em figuras de artigos, como SMILES em bancos de dados, como nome sistemático em patentes e como listas de picos em espectros. Traduzir entre essas camadas é trabalho de formiguinha, especialmente quando o volume de literatura cresce rápido. A CAS indica mais de 290 milhões de substâncias no CAS REGISTRY, com novas entradas adicionadas continuamente a partir de literatura e solicitações, o que pressiona fluxos de busca, triagem e verificação.
Modelos multimodais com capacidade de raciocínio explícito começam a mudar o quadro. A Anthropic argumenta que o Claude já lê estruturas em figuras e métodos experimentais como eles aparecem no paper, não só em bases pré processadas, além de expor o raciocínio passo a passo, o que permite auditoria por parte do químico. Essa combinação mantém o especialista no controle, mas transfere parte do fardo operacional para a IA.
Na prática, isso significa acelerar tarefas de confirmação estrutural, triagem de candidatos e preparação de relatórios. Em ambientes regulados, manter rastreabilidade e revisão crítica continua obrigatório, mas contar com um copiloto que acerta a maior parte do trabalho braçal libera tempo para decisões de rota sintética, seleção de condições e desenho de estudos complementares.
O que há de novo no Claude Opus 4.7 para química
O Opus 4.7 é a geração do Claude com melhorias de entendimento multimodal e raciocínio em tarefas longas, com documentação oficial citando ganhos na leitura de diagramas técnicos e estruturas químicas. Em paralelo, a Anthropic e parceiros distribuem o modelo via plataformas como Amazon Bedrock, o que facilita integrar o Claude em pipelines que já rodam em nuvem corporativa. Para uso prático, disponibilidade e latência importam tanto quanto métricas.
Embora a página de produto e os posts de anúncio foquem em benchmarks gerais, o estudo de 5 de junho detalha o foco em química. A pesquisa avalia o Opus 4.7 contra ChemDraw 25.0.2 e MestReNova 17.0.0 em duas direções, previsão de deslocamentos e padrões a partir de uma estrutura, e elucidação estrutural a partir de espectros 1D de ¹H e ¹³C mais HRMS. Esse desenho aproxima a avaliação do que acontece em bancada, onde o espectro chega primeiro e a dúvida estrutural vem logo depois.
Do ponto de vista de adoção, o fato de o Claude operar a partir de insumos que um químico literalmente cola em um chat, fórmulas, listas de picos e solventes, reduz a fricção. Não requer instalação, arquivos proprietários ou treinamento longo de software, e ainda expõe raciocínio para conferência.
Resultados em NMR, comparação com ChemDraw e MestReNova
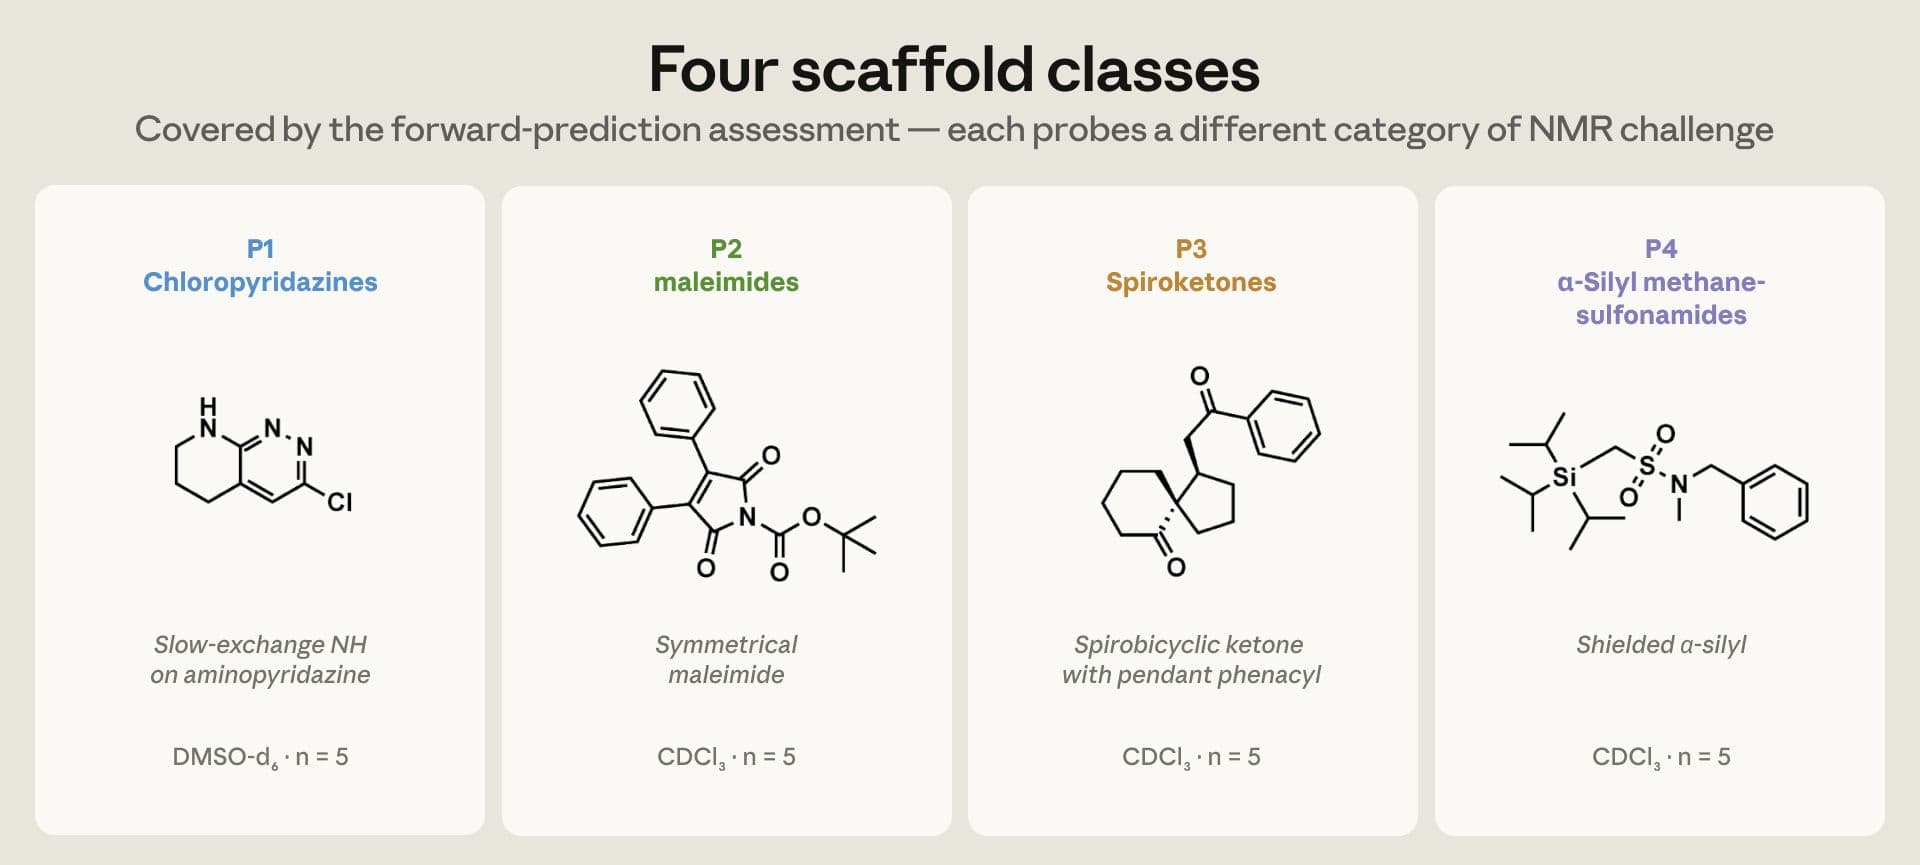
O conjunto de teste inclui 20 compostos de preprints do ChemRxiv para a tarefa direta, estrutura para NMR, cobrindo quatro famílias com desafios diferentes, e 15 alvos para a tarefa inversa, NMR e HRMS para estrutura. A seleção foi feita antes de rodar previsões, um ponto importante contra viés de escolha.
Nos testes de previsão de deslocamento, ¹H e ¹³C, o Opus 4.7 teve o menor erro médio em ¹H, MAE de 0,079 ppm, e resultado comparável ao MestReNova em ¹³C, 1,37 ppm contra 1,48 ppm, mantendo também boa consistência entre réplicas. No que diz respeito a multiplicidade e J acoplamentos, os modelos do Claude superaram ChemDraw e MestReNova, alcançando cerca de 80 a 84 por cento dos pares dentro de 0,5 Hz, contra 26 a 35 por cento nos softwares clássicos.
![Resumo de erro e cobertura em NMR, Claude vs. softwares clássicos]
Na elucidação estrutural a partir de espectros 1D e HRMS, a tarefa realmente crítica quando se precisa confirmar produto de reação, o Opus 4.7 recuperou todos os oito alvos mais simples em todas as tentativas, e nos sete mais densos, ao receber somente o SMILES do material de partida como dica extra, retornou o acerto em todas as rodadas para parte deles e em duas de três para os restantes. Esses resultados estendem a automação para uma zona onde, no cotidiano, recorre-se a 2D NMR ou interpretação manual.
![Painel de acertos na tarefa de elucidação estrutural]
Por que isso importa no chão de fábrica ou no laboratório de descoberta, porque encurta o ciclo confirmar produto, ajustar rota, avançar lote. Quando o modelo acerta multiplicidade e J com precisão, fica mais rápido concluir se uma impureza é relevante, se há sinal de subproduto esperado ou se uma etapa precisa de reprojeto. Ainda assim, manter a dupla conferência com um software determinístico ajuda a flagrar vieses comuns, como o deslocamento sistemático de carbonilas um pouco abaixo do experimental, observado tanto nos modelos quanto em ferramentas clássicas.
Limitações, riscos e onde o Claude ainda erra
A amostra do estudo é pequena, 20 compostos para previsão direta e 15 para elucidação, e foca em 1D NMR com solventes específicos, DMSO d6, CDCl3 e D2O. Não cobre 2D, estereoquímica ou solventes como metanol d4, benzeno d6 e acetona d6. Em alguns alvos mais densos, sem a informação do material de partida, o modelo pode circular no raciocínio sem cravar uma estrutura final. Esses recortes importam para evitar extrapolações indevidas.
Outra limitação prática, ferramentas tradicionais como MestReNova e ChemDraw são determinísticas e amplamente conhecidas, com manuais, cursos e validações internas. Quando se integra um LLM, entram fatores como variabilidade entre rodadas e sensibilidade a prompt. O estudo mitigou isso rodando réplicas e reportando faixas, mas equipes devem refletir essas boas práticas, rodar mais de uma semente, comparar contra curvas mestre e manter protocolos de aceitação de resultado.
Por fim, apesar do entusiasmo, a recepção a modelos de linguagem em produção varia. Em comunidades técnicas surgem relatos positivos e negativos, e a mensagem que fica é calibrar o uso ao contexto, medir com dados da sua aplicação e manter plano de fallback. A própria disponibilidade via Bedrock ajuda a operacionalizar testes A B e governança.
Aplicações práticas em P D farmacêutico e materiais
Três trilhas de uso ganham tração imediata. Primeiro, confirmação estrutural rápida em química medicinal. Cole listas de picos ¹H e ¹³C, fórmula exata de HRMS e solvente, peça ao Claude para propor correspondências pico átomo e sugerir estruturas candidatas. Valide contra uma previsão determinística no ChemDraw ou no MestReNova e aceite apenas quando houver concordância dentro de janelas definidas, por exemplo, 0,20 ppm para ¹H e 1,0 ppm para ¹³C, replicando o critério do estudo.
Segundo, triagem de bibliografia e patentes. Use o Claude para extrair SMILES de figuras, normalizar nomes e conectar com buscas em bases internas. O ganho vem de reunir o que estaria espalhado em PDFs e anexos. Como o modelo lê diagramas e métodos como aparecem no paper, reduz o retrabalho de transcrição. Mantendo logs e revisão por pares, a equipe de P D consegue aumentar a cobertura sem inflar o tempo de ciclo.
Terceiro, planejamento sintético e revisão de mecanismos. Ainda que o estudo não tenha benchmarkado retrosíntese de forma extensiva, a Anthropic lista mecanismos, setas de elétrons e discussão de estados de transição como áreas de foco. Ao aplicar, trate o Claude como interlocutor crítico, peça hipóteses, peça contraexemplos, e valide com heurísticas do time. O objetivo não é terceirizar julgamento, e sim ampliar o leque de alternativas consideradas mais cedo.
Como começar, fluxos de trabalho e boas práticas
- Dados padronizados. Alimente o modelo com a fórmula exata, listas de picos tabuladas por núcleo e solvente, e detalhe condições quando disponíveis. Replicar o formato do estudo ajuda a estabilizar respostas e facilita comparação com previsões determinísticas.
- Réplicas e aceitação. Rode o mesmo prompt três vezes e use métricas de aceitação por janela de erro, além de uma regra de empate com ferramentas clássicas. Reserve a elucidação automática para triagem e leve ao químico a versão final.
- Auditoria do raciocínio. Exija que o Claude exponha o caminho, mapeando cada pico a um átomo proposto e justificando deslocamentos e multiplicidades com ambiente químico, por exemplo, desshielding por carbonila vizinha, acoplamentos vicinais aromáticos em torno de 7 Hz. Essa transparência é o filtro que separa acerto robusto de chute convincente.
- Integração operacional. Se a organização usa AWS, experimente o Opus 4.7 via Bedrock, o que facilita versionamento, limites, logs e isolamento de dados. Monte playbooks com prompts padrão por classe de tarefa para reduzir variabilidade entre usuários.
- Treinamento interno. Capacite o time em princípios de prompting e em leitura crítica de saídas, reforçando que o modelo é assistente. Fixe uma política onde toda decisão química relevante requer validação cruzada antes de seguir para scale up ou reporte externo.
Casos ilustrativos a partir do estudo
- Deslocamentos em ¹H. Nas séries de cloropiridazinas, um próton NH de troca lenta aparece experimentalmente entre 6,8 e 7,9 ppm. O Opus 4.7 tendeu a prever um valor um pouco abaixo, mas de forma consistente, já o Sonnet 4.6 posicionou entre 10 e 13 ppm, bem fora da faixa. Esse padrão mostra como vieses sistemáticos podem ser reconhecidos e corrigidos no fluxo.
- Multiplicidade e J. O Claude acertou mais frequentemente padrões de splitting e aproximou J com erro médio em torno de 0,5 Hz, contra cerca de 2 Hz nos softwares clássicos nos conjuntos avaliados. Em triagens rápidas, isso ajuda a notar vizinhança aromática característica e acoplamentos geminais anômalos.
- Cobertura. O ChemDraw destacou-se pela cobertura de picos, ainda que com menor precisão em alguns cenários, o que sugere política de duas ferramentas, usar o Claude para precisão e o ChemDraw para garantir que nenhuma região relevante ficou sem previsão.
Reflexões e insights
Do ponto de vista estratégico, a janela que se abre não é só de produtividade, é de aprendizado coletivo. Um assistente que explica por que associou um pico a um carbono específico, cita efeito anisotrópico e sugere alternativas, treina a equipe no processo. Esse efeito colateral de aprendizado é valioso quando o turnover é alto e quando projetos correm em paralelo.
Outro ponto, o elo entre IA geral e ferramentas de domínio ficou mais curto. O Opus 4.7 não é um modelo treinado só para NMR. Mesmo assim, ao ler figuras, SMILES e listas de picos como estão no paper, alcança paridade média com softwares especializados em partes da tarefa e leva vantagem onde o raciocínio contextual ajuda. Em escala, isso tende a viabilizar QA inteligente, revisão de cadernos e checagens automáticas entre lotes.
Por fim, não é o fim do software clássico. Pelo contrário. A combinação de LLM mais ferramentas determinísticas parece o melhor dos dois mundos, velocidade e contexto mais repetibilidade e cobertura. Com governança e métricas claras, times podem acelerar sem abrir mão de conformidade e confiabilidade.
Conclusão
O recado da Anthropic é pragmático. O Claude químico já rende valor em tarefas de NMR e começa a encurtar etapas de confirmação e triagem, principalmente graças ao Opus 4.7. As métricas do estudo são animadoras, especialmente em multiplicidade e J, e a capacidade de operar a partir de dados que um químico já tem em mãos facilita a adoção. Integrado com boas práticas, o ganho chega sem atritos desnecessários.
Seguir adiante significa ampliar o escopo, mais famílias estruturais, solventes e 2D NMR, e estabelecer padrões de uso, réplicas, aceitação e auditoria. A combinação de IA e ferramentas clássicas cria um ciclo virtuoso, mais velocidade, mais qualidade e mais clareza de raciocínio. Esse é o tipo de avanço que não promete milagres, mas que muda a rotina de quem precisa entregar moléculas corretas, no prazo e com confiança.
Leia também
OpenAI e PerturbAI implantam milhares de agentes GPT-Rosalind para analisar dados de células cerebrais
OpenAI, PerturbAI e Scripps Research implantaram milhares de agentes GPT-Rosalind para reanalisar um atlas de cérebro de camundongo com milhões de células. Em 32 minutos, os agentes ligaram perturbações de quase dois mil genes a evidências da literatura, apontando conexões inesperadas e rotas promissoras para terapias. Veja como essa arquitetura multiagente, somada a novos recursos do ecossistema Rosalind, muda o ritmo da descoberta científica e o que laboratórios podem aplicar hoje.
8 min de leituraInteligência ArtificialNotícias de IA que você perdeu na semana, Matt Wolfe
Um panorama objetivo das notícias de IA da semana, conectando lançamentos de modelos, mudanças no hardware, segurança cibernética, mercado e agentes autônomos. Entenda o que realmente importa para produtos, estratégia e carreira, com fontes atuais e exemplos práticos.
8 min de leituraInteligência ArtificialKimi lança K3.1 Pro Open-Weight MoE, 1M tokens e 3D
Kimi K3.1 Pro amplia o contexto para 1 milhão de tokens, adota arquitetura Mixture-of-Experts e integra ferramentas para codificação 3D e fluxos agentic. Confirmado na documentação do Kimi Code, o modelo aparece em listagens de provedores e mantém visão multimodal, com foco em tarefas longas e engenharia prática.
8 min de leituraInteligência ArtificialOpenAI lança Decisions API, 10x mais rápida com GPT-6 Luna
A Decisions API da OpenAI chegou para acelerar decisões em aplicativos com o GPT‑6 Luna. Empresas já reportam ganhos de velocidade e custo em classificações, roteamento e scoring, com suporte a texto, imagens e JSON. Veja como funciona, quando usar, prós e contras, preços, integrações com GPT‑Live, arquitetura de implantação e passos práticos para colocar em produção.
11 min de leitura